Regulatory Affairs ve Mevzuat Uyum Danışmanlığı
Regulatory Affairs; kozmetik, tıbbi cihaz ve diğer regüle ürünlerin fikir aşamasından pazara sunulmasına ve pazar sonrası takibine kadar uzanan mevzuat süreçlerinin bütünsel yönetimidir.
Bir ürünün teknik olarak geliştirilmiş olması, pazara sunulmaya hazır olduğu anlamına gelmez. Ürünle ilgili takip edilmesi gerekenler:
- Doğru kategoride sınıflandırılması,
- Kullanım amacının açık tanımlanması,
- Güvenliğinin belgelenmesi,
- İçerik ve formülünün mevzuata uygun olması,
- Teknik dosyasının tamamlanması,
- Claim ve etiketlerinin desteklenmesi,
- Gerekli bildirim veya uygunluk süreçlerinin yürütülmesi,
- Pazar sonrasında izlenmesi
Doğru regülasyon stratejisi, pazara giriş risklerini ürün daha geliştirilirken yönetmeye başlar.
Regulatory Affairs Hizmeti
Kozmetik ve tıbbi cihaz projeleri için ürün sınıflandırması, güvenlik değerlendirmesi, teknik dosya, claim, etiket, bildirim ve pazar sonrası uyum süreçlerini yönetiyoruz. Dermeternal, mevzuatı ürün tamamlandıktan sonra yapılan son kontrol olarak değil; ürün geliştirme, kalite, ticari strateji ve global pazara giriş sürecinin ayrılmaz bir parçası olarak ele alır.
Regulatory Affairs Nedir?
Regulatory Affairs, bir ürünün geçerli mevzuata uygun şekilde geliştirilmesini, belgelenmesini, pazara sunulmasını ve pazarda tutulmasını sağlayan disiplinler arası uzmanlık alanıdır. Bu alan:
- Bilimsel değerlendirme,
- Hukuki gereklilikler,
- Kalite yönetimi,
- Ürün güvenliği,
- Klinik kanıt,
- Teknik dokümantasyon,
- Etiketleme,
- Otorite iletişimi,
- Pazar sonrası gözetim
gibi başlıkları bir araya getirir.
Regulatory Affairs yalnızca “ürün kaydı” veya “belge hazırlama” anlamına gelmez. Ürünün yaşam döngüsü boyunca alınan teknik ve ticari kararların mevzuat etkilerini yönetir.
Neden Regulatory Affairs Sürecine Erken Başlanmalıdır?
Regülasyonun ürün geliştirme tamamlandıktan sonra ele alınması aşağıdaki sorunlara yol açabilir:
- Ürün kategorisinin yanlış belirlenmesi
- Formül değişikliği gerekliliği
- Kullanılması planlanan claim’lerin iptal edilmesi
- Ek güvenlik veya klinik test ihtiyacı
- Ambalaj ve etiketlerin yeniden basılması
- Teknik dosyada önemli eksikler
- Pazar giriş tarihinin gecikmesi
- Üretim veya stok kaybı
- İthalat ve dağıtım sorunları
- Yetkili makam incelemelerinde uyumsuzluk
Bu nedenle ürünün kullanım amacı, sınıflandırması, formülü, iddiaları ve hedef pazarı geliştirme sürecinin başlangıcında birlikte değerlendirilmelidir.
Dermeternal Regulatory Affairs Hizmetleri
Hizmet kapsamı ürün kategorisine, hedef pazara ve projenin mevcut aşamasına göre özelleştirilir.
Ana hizmet alanları
- Ülke bazlı mevzuat adaptasyonu
- Ürün sınıflandırması
- Mevzuat yol haritası
- İçerik ve formül kontrolü
- Güvenlik değerlendirmesi koordinasyonu
- Teknik dosya ve ürün bilgi dosyası
- Claim ve etiket kontrolü
- Ürün bildirim ve kayıt süreçleri
- Sorumlu kişi ve temsilci yapılanması
- Pazar sonrası gözetim
1. Ürün Sınıflandırması
Ürünün Bağlı Olduğu Mevzuat
Bir ürünün doğru sınıflandırılması, uygulanacak bütün süreçlerin temelini oluşturur.
Aynı veya benzer bileşenleri içeren ürünler: Kullanım amacı, Uygulama yöntemi, Etki mekanizması, Kullanım bölgesi, Kullanıcı grubu, Pazarlama iddiaları nedeniyle farklı mevzuat kategorilerine girebilir.
Sınıflandırma değerlendirmesinde incelenen unsurlar
- Ürün bileşimi
- Fiziksel ve kimyasal özellikler
- Kullanım amacı
- Kullanım yöntemi
- Birincil etki mekanizması
- Hedef kullanıcı
- Ambalaj ve etiket dili
- Tanıtım iddiaları
- Hedef pazar mevzuatı
- Benzer otorite kararları
2. Regülasyon Yol Haritası
Sınıflandırma sonrasında ürünün hedef pazara ulaşması için gerekli adımlar belirlenir.
Yol haritasının içeriği
- Uygulanacak mevzuat
- Sorumlu ekonomik operatörler
- Gerekli teknik belgeler
- Güvenlik ve performans testleri
- Klinik veya tüketici kanıtları
- Etiketleme gereklilikleri
- Bildirim ve kayıt sistemleri
- Yetkili temsilci ihtiyacı
- Onaylanmış kuruluş gerekliliği
- Pazar sonrası yükümlülükler
- Tahmini proje bağımlılıkları
- Kritik mevzuat riskleri
Çıktı
Projenin hangi sırayla, hangi belgelerle ve hangi dış paydaşlarla yürütülmesi gerektiğini gösteren yazılı regülasyon planı hazırlanır.
Kozmetik Ürünler İçin Regulatory Affairs
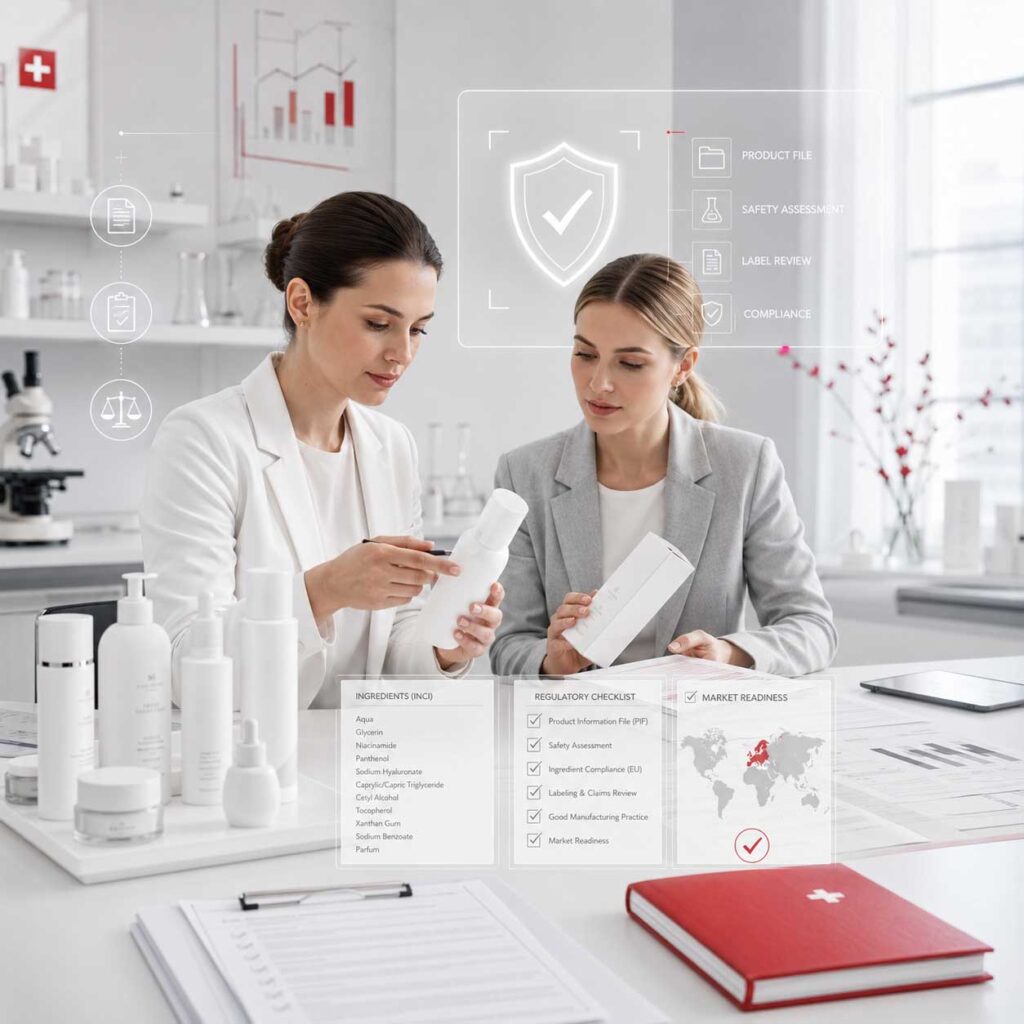
Avrupa Birliği’nde kozmetik ürünler, Regulation (EC) No 1223/2009 kapsamında düzenlenir. AB pazarına sunulacak her kozmetik ürün için Birlik içinde yerleşik bir sorumlu kişi bulunması ve ürün pazara sunulmadan önce güvenlik raporunun hazırlanması gerekir.
Kozmetik Regulatory Affairs Hizmetleri
- Ürün sınıflandırması
- Formül ve INCI kontrolü
- Yasaklı ve kısıtlı maddelerin incelenmesi
- Hammadde belge kontrolü
- Ürün Bilgi Dosyası hazırlığı
- Sorumlu kişi yapılanması
- CPNP bildirimi
- Etiket ve ambalaj kontrolü
- Claim değerlendirmesi
- Nanomateryal değerlendirmesi
- İstenmeyen etki süreçleri
- Pazar sonrası dosya güncellemeleri
- Ülke ve dil adaptasyonu
Kozmetik Ürün Güvenlik Raporu – CPSR
Kozmetik ürünlerin AB pazarına sunulmadan önce güvenlik değerlendirmesinden geçmesi ve bir Kozmetik Ürün Güvenlik Raporuna sahip olması gerekir. Güvenlik değerlendirmesi, gerekli yetkinliğe sahip bir güvenlik değerlendiricisi tarafından yapılmalıdır.
CPSR için gerekli olabilecek bilgiler
- Uyarılar ve kullanım koşulları
- Nicel ve nitel formül
- Hammaddelerin toksikolojik profilleri
- Fiziksel ve kimyasal özellikler
- Stabilite verileri
- Mikrobiyolojik kalite
- Koruyucu etkinlik testi
- Ambalaj materyali bilgileri
- Normal ve öngörülebilir kullanım
- Maruziyet hesaplamaları
- İstenmeyen etki verileri
- Kullanıcı grubu
INCI ve Formül Uygunluk Kontrolü
CosIng, kozmetik bileşenler ve ortak içerik adları hakkında Avrupa Komisyonu tarafından sunulan önemli bir bilgi kaynağıdır. Ancak bir bileşenin CosIng veri tabanında yer alması, tek başına o bileşenin kozmetik ürünlerde serbestçe kullanılabileceği veya onaylandığı anlamına gelmez; bağlayıcı durum ilgili mevzuat ve ekleri üzerinden değerlendirilmelidir.
Formül kontrolünde incelenebilecek alanlar
- INCI adları
- Yasaklı maddeler
- Konsantrasyon sınırları
- Kullanım bölgesi kısıtları
- Yaş grubu kısıtları
- Renklendiriciler
- Koruyucular
- UV filtreleri
- CMR maddeleri
- Nanomateryaller
- Alerjenler
- Safsızlıklar
- Hammadde spesifikasyonları
- Hedef ülke farklılıkları
Ürün Bilgi Dosyası – PIF
AB Kozmetik Ürünler Tüzüğü kapsamında sorumlu kişi, pazara sunulan her ürün için güncel bir Ürün Bilgi Dosyası bulundurmalıdır. PIF, son ürün partisinin pazara sunulmasından itibaren on yıl süreyle saklanmalıdır.
PIF içeriği
- Ürün tanımı
- Kozmetik Ürün Güvenlik Raporu
- Üretim yöntemi
- İyi Üretim Uygulamaları beyanı
- İddia edilen etkilerin kanıtları
- Ürün veya bileşenlerle ilgili hayvan testi bilgileri
- Destekleyici teknik raporlar
- Güncel formül ve etiketler
Dermeternal desteği
- Güncelleme takibi
- PIF kontrol listesi
- Belge eksikliği analizi
- Hammadde dosyalarının düzenlenmesi
- Üretici belgelerinin koordinasyonu
- Claim destek dosyasının hazırlanması
- Dosya versiyon kontrolü
CPNP Bildirimi
CPNP, AB Kozmetik Ürünler Tüzüğü’nün uygulanması amacıyla oluşturulmuş merkezi elektronik bildirim sistemidir.
Sorumlu kişiler ve belirli durumlarda distribütörler, AB pazarına sundukları kozmetik ürünlere ilişkin gerekli bilgileri CPNP üzerinden bildirir. Ürün CPNP’ye bildirildikten sonra AB içinde ayrıca ulusal bir ürün bildirimi yapılması gerekmez.
CPNP desteği
- Gerekli verilerin kontrolü
- Ürün kategorisinin belirlenmesi
- Formül bilgilerinin hazırlanması
- Etiket görseli kontrolü
- Sorumlu kişi bilgilerinin doğrulanması
- Bildirim koordinasyonu
- Ürün değişikliklerinin güncellenmesi
Önemli açıklama
CPNP bildirimi:
- Ürün onayı değildir.
- Güvenlik değerlendirmesinin yerine geçmez.
- Ürünün mevzuata uygunluğunu otomatik olarak garanti etmez.
- Teknik dosya ve sorumlu kişi yükümlülüklerini ortadan kaldırmaz.
Her ürün için bütün testlerin yapılması gerekmez. Test planı ürün tipi, kullanım bölgesi, hedef claim ve pazar gerekliliklerine göre hazırlanır.
Sorumlu Kişi – Responsible Person
AB pazarına sunulan kozmetik ürünler için Birlik içinde yerleşik bir gerçek veya tüzel kişi “sorumlu kişi” olarak atanmalıdır. Sorumlu kişi, ürünün ilgili kozmetik mevzuatına uygunluğundan sorumludur.
Sorumlu kişinin temel yükümlülükleri
- Ürünün güvenliğini sağlamak
- CPSR ve PIF dosyalarını muhafaza etmek
- CPNP bildirimini gerçekleştirmek
- Etiketin uygunluğunu kontrol etmek
- Claim’lerin desteklenmesini sağlamak
- Yetkili makamlarla iletişim kurmak
- Ciddi istenmeyen etkileri yönetmek
- Gerektiğinde düzeltici işlem veya geri çağırma yürütmek
- Dosyaları güncel tutmak
Sorumlu kişi hizmetinin Dermeternal tarafından doğrudan mı yoksa uzman iş ortağı üzerinden mi sunulacağı, şirketin hukuki yerleşimi ve sözleşme kapsamına göre açıkça belirtilmelidir.
Kozmetik Claim ve Etiket Kontrolü
Kozmetik iddiaların ürünün gerçek özellikleriyle ve PIF içinde yer alan destekleyici belgelerle uyumlu olması gerekir. AB’de kozmetik claim’leri doğruluk, kanıt desteği, dürüstlük, hakkaniyet ve bilinçli karar verme gibi ortak kriterlere tabidir.
İncelenen claim alanları
- Ambalaj ön yüzü ve arka yüzü
- Web sitesi ve sosyal medya
- Broşür ve katalog
- Klinik sunum
- Distribütör materyali
- Görseller ve infografikler
- Marka ve ürün adları
Riskli claim örnekleri
- Akneyi tedavi eder
- Hücreleri yeniler
- DNA’yı onarır
- Yeni kolajen üretir
- İnflamasyonu giderir
- Cilt bariyerini tamamen onarır
- Klinik sonuç garantisi verir
Daha güvenli kozmetik ifadeler
- Kuruluk ve gerginlik hissini azaltmaya yardımcı olur.
- Cildin daha pürüzsüz görünmesini destekler.
- Nem dengesinin korunmasına yardımcı olur.
- Düzensiz ton görünümünü azaltmaya katkıda bulunur.
- Elastikiyet görünümünü destekler.
Tıbbi Cihazlar İçin Regulatory Affairs
Avrupa Birliği’nde tıbbi cihazlar Regulation (EU) 2017/745, in vitro tanı cihazları ise Regulation (EU) 2017/746 kapsamında düzenlenir. MDR 26 Mayıs 2021’den, IVDR ise 26 Mayıs 2022’den itibaren uygulanmaktadır.
Tıbbi cihaz Regulatory Affairs hizmetleri
- Ürünün tıbbi cihaz niteliğinin değerlendirilmesi
- Kullanım amacının oluşturulması
- Risk sınıfının belirlenmesi
- Sınıflandırma gerekçesi
- Uygunluk değerlendirme yolu
- Teknik dokümantasyon
- Risk yönetim dosyası
- Klinik değerlendirme stratejisi
- Genel güvenlik ve performans gereklilikleri
- Etiket ve kullanım talimatı
- Onaylanmış kuruluş hazırlığı
- AB uygunluk beyanı
- UDI ve kayıt süreçleri
- Pazar sonrası gözetim
- Değişiklik kontrolü
Tıbbi Cihaz Sınıflandırması
Tıbbi cihaz sınıflandırması; ürünün invazivliği, kullanım süresi, aktif olup olmaması, anatomik bölgesi ve riski gibi kriterlere göre yapılır.
Değerlendirilen başlıklar
- Kullanım amacı
- Hedef hasta veya kullanıcı
- Kullanım süresi
- İnvazivlik
- İmplantasyon
- Aktif cihaz özelliği
- Yazılım içerip içermediği
- Vücutla temas şekli
- Risk seviyesi
- Ölçüm veya steril özellik
- İlaç veya biyolojik madde içeriği
Sınıflandırma sonucu, onaylanmış kuruluş gerekip gerekmediğini ve teknik dokümantasyon seviyesini etkileyebilir.
Teknik Dokümantasyon
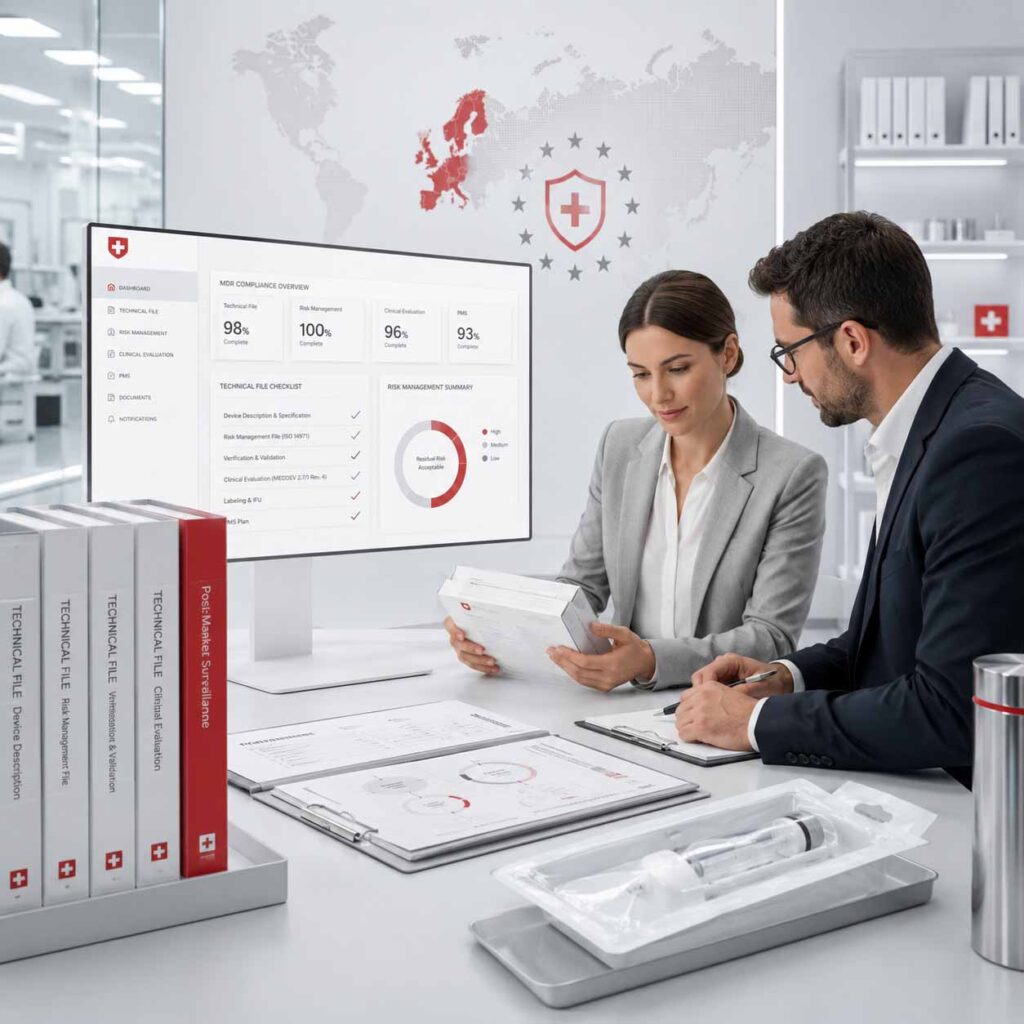
Tıbbi cihaz üreticisi, ürünün uygulanabilir güvenlik ve performans gerekliliklerine uygunluğunu gösterecek teknik dokümantasyonu oluşturmakla yükümlüdür. Üretici ayrıca uygunluk değerlendirmesini yürütür, AB uygunluk beyanını hazırlar ve gerekli koşullarda CE işaretini ürüne iliştirir.
Teknik dosyada bulunabilecek bölümler
- Cihaz tanımı ve spesifikasyonları
- Kullanım amacı
- Ürün varyantları
- Tasarım ve üretim bilgileri
- Sınıflandırma gerekçesi
- Genel güvenlik ve performans gereklilikleri
- Risk yönetimi
- Doğrulama ve geçerli kılma testleri
- Biyouyumluluk
- Sterilizasyon
- Yazılım doğrulama
- Klinik değerlendirme
- Etiket ve kullanım talimatları
- Pazar sonrası gözetim planı
- Vigilans prosedürleri
Onaylanmış Kuruluş Süreçleri
Onaylanmış kuruluşlar, üçüncü taraf müdahalesi gereken ürünlerde ilgili mevzuata göre uygunluk değerlendirmesi yapmak üzere yetkilendirilmiş kuruluşlardır.
Dermeternal desteği
- Onaylanmış kuruluş gerekliliğinin değerlendirilmesi
- Kuruluş seçimi için kriterlerin belirlenmesi
- Başvuru dosyası hazırlık kontrolü
- Eksik belge analizi
- Denetim hazırlığı
- Teknik soru yönetimi
- Düzeltici faaliyet koordinasyonu
- Belge ve süreç takibi
Önemli açıklama
Dermeternal:
- CE belgesinin alınmasını garanti edemez.
- Onaylanmış kuruluşun kararını yönlendiremez.
- Yetkili makam adına karar veremez.
- Teknik veya klinik eksikleri belge olmadan kapatamaz.
Sunulan hizmet; sürecin yapılandırılması, eksiklerin belirlenmesi ve başvuru hazırlığının desteklenmesidir.
Dermeternal desteği
- Güncelleme takibi
- PIF kontrol listesi
- Belge eksikliği analizi
- Hammadde dosyalarının düzenlenmesi
- Üretici belgelerinin koordinasyonu
- Claim destek dosyasının hazırlanması
- Dosya versiyon kontrolü
İsviçre’de Tıbbi Cihaz Pazara Girişi
İsviçre’de tıbbi cihazlar ilaçlar gibi resmî bir ruhsatlandırma sürecinden geçmez. Ancak ürünlerin pazara sunulmasından önce uygulanabilir uygunluk değerlendirme prosedürünün tamamlanması gerekir. Swissmedic’in temel rolü pazar gözetimidir.
CE işaretli tıbbi cihazlar, yürürlükteki İsviçre gereklilikleri karşılandığında prensip olarak İsviçre’de pazara sunulabilir.
İsviçre pazarı için incelenebilecek alanlar
- İsviçre yetkili temsilcisi – CH-REP
- İthalatçı bilgileri
- Etiket gereklilikleri
- Swissmedic bildirimleri
- Ürün kaydı
- Vigilans
- Pazar sonrası gözetim
- Dil gereklilikleri
- Ekonomik operatör yükümlülükleri
İsviçre dışında yerleşik bazı üreticilerin, yürürlükteki gerekliliklere göre İsviçre yetkili temsilcisi ataması gerekebilir. Swissmedic, CH-REP bilgilerinin ürün etiketi veya beraberindeki dokümanda nasıl gösterilebileceğine ilişkin yönlendirme yayımlamaktadır.
Önemli açıklama
CPNP bildirimi:
- Ürün onayı değildir.
- Güvenlik değerlendirmesinin yerine geçmez.
- Ürünün mevzuata uygunluğunu otomatik olarak garanti etmez.
- Teknik dosya ve sorumlu kişi yükümlülüklerini ortadan kaldırmaz.
Her ürün için bütün testlerin yapılması gerekmez. Test planı ürün tipi, kullanım bölgesi, hedef claim ve pazar gerekliliklerine göre hazırlanır.
Etiket ve Kullanım Talimatı Kontrolü
Etiketleme, yalnızca tasarım veya pazarlama metni değildir. Ürünün güvenli ve doğru kullanımını sağlayan regülasyon belgesidir.
İncelenen unsurlar
- Ürün adı
- Kullanım amacı
- Üretici bilgisi
- Sorumlu kişi veya yetkili temsilci
- İthalatçı
- Lot veya seri numarası
- Son kullanma tarihi
- Saklama koşulları
- Uyarılar
- Kullanım yöntemi
- İçerik listesi
- Dil gereklilikleri
- Semboller
- CE bilgisi
- Onaylanmış kuruluş numarası
- UDI bilgileri
- Ürün miktarı
- Pazarlama claim’leri
Etiket, teknik dosya ve ürünün kullanım amacı birbiriyle tutarlı olmalıdır.
Sorumlu kişi hizmetinin Dermeternal tarafından doğrudan mı yoksa uzman iş ortağı üzerinden mi sunulacağı, şirketin hukuki yerleşimi ve sözleşme kapsamına göre açıkça belirtilmelidir.
Pazar Sonrası Gözetim
Regulatory Affairs sorumluluğu ürün pazara sunulduğunda sona ermez.
Pazar sonrası süreçler:
- Ürün güvenliğini izlemek,
- Şikâyetleri değerlendirmek,
- İstenmeyen etkileri takip etmek,
- Yeni riskleri belirlemek,
- Teknik dosyayı güncellemek,
- Gerekli düzeltici faaliyetleri yürütmek
amacıyla kullanılır.
Destek alanları
- Şikâyet kayıt sistemi
- Ciddi istenmeyen etki değerlendirmesi
- Vigilans prosedürleri
- Pazar sonrası gözetim planı
- Periyodik güvenlik raporları
- Trend analizi
- Düzeltici ve önleyici faaliyetler
- Geri çağırma hazırlığı
- Yetkili makam iletişimi
- Dosya güncellemeleri
Swissmedic tıbbi cihazlarda güvenlik, performans ve ekonomik operatör yükümlülüklerini şüphe bildirimleri ve odaklı kontroller üzerinden denetler.

Sık Sorulan Sorular
Ürününüz İçin Doğru Regülasyon Yolunu Belirleyin
Ürününüzün hangi kategoriye girdiğinden, hangi belgelere ihtiyaç duyduğundan veya mevcut dosyanızın yeterli olup olmadığından emin değil misiniz?
Dermeternal; kozmetik ve tıbbi cihaz projelerinde sınıflandırma, teknik dokümantasyon, güvenlik, claim, etiket ve pazara giriş süreçlerini bütünsel olarak değerlendirir.